
嵌合抗原受体T细胞
定义与基本概念编辑本段
嵌合抗原受体T细胞(Chimeric Antigen Receptor T Cell,简称CAR-T细胞)是指通过基因转导技术对自体或异体T淋巴细胞进行遗传修饰,使其表达一种人工设计的融合蛋白——嵌合抗原受体(CAR),从而以主要组织相容性复合体(MHC)非依赖的方式特异性识别并杀伤表达相应靶抗原的细胞。CAR-T细胞属于过继性细胞免疫治疗(adoptive cell therapy)的核心分支,其本质是将抗体的抗原识别特异性与T细胞的细胞毒效应功能相结合,突破了传统T细胞受体(TCR)识别抗原受MHC限制的瓶颈。
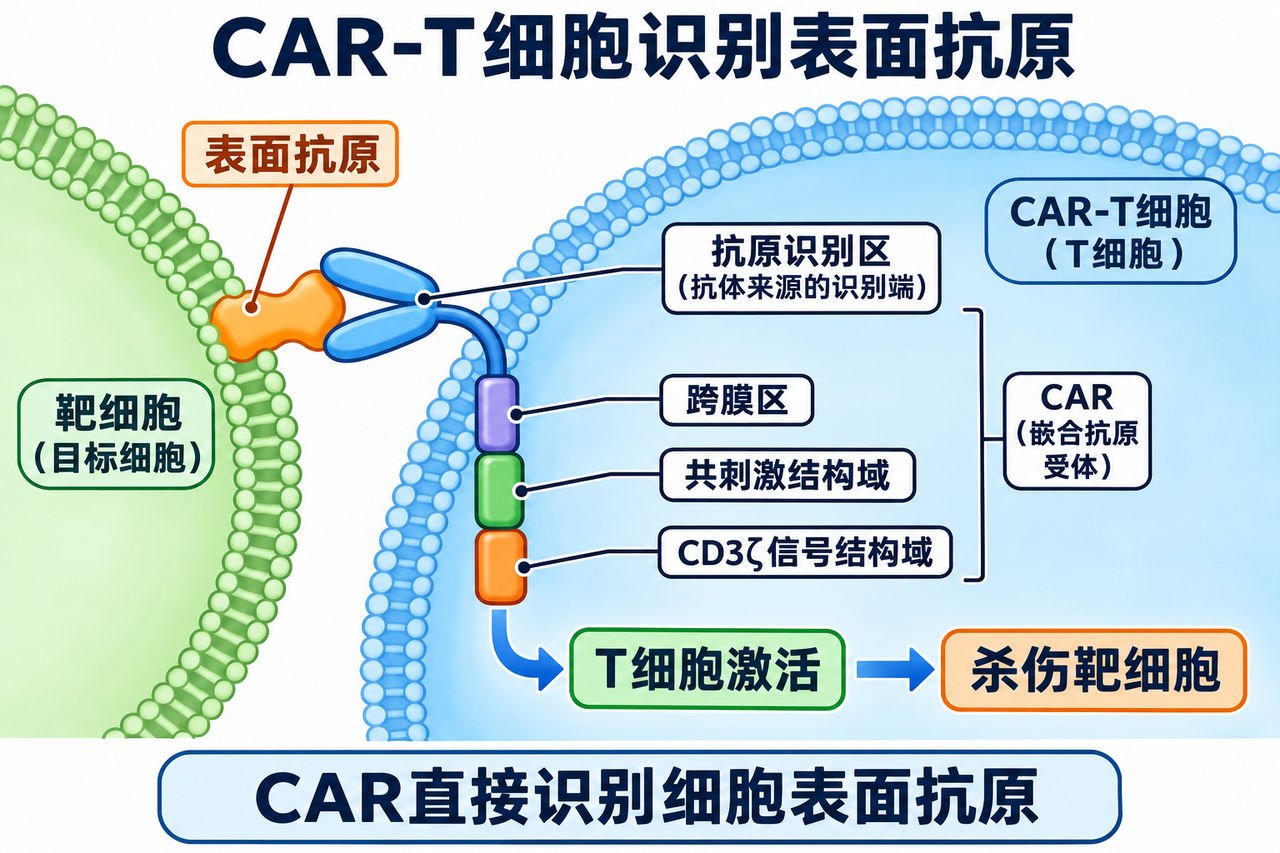 CAR的胞外识别区结合靶细胞表面抗原,胞内共刺激结构域与CD3ζ信号结构域传递信号,促使T细胞激活并发挥杀伤作用。
分子结构与信号传导编辑本段
CAR分子通常为I型跨膜蛋白,由胞外域、铰链区、跨膜区和胞内信号域四部分组成。胞外域多为单链可变区片段(scFv),来源于抗体的重链和轻链可变区,通过柔性连接肽连接,负责特异性识别肿瘤相关抗原。铰链区连接scFv与跨膜区,其长度和组成影响抗原结合的可及性与信号传递效率。跨膜区通常来源于CD8α、CD28或CD3ζ等分子,负责将受体锚定于细胞膜并参与信号转导。胞内信号域是CAR功能的核心,第一代CAR仅包含CD3ζ的免疫受体酪氨酸激活基序(ITAM),可诱导T细胞活化但缺乏共刺激信号,导致T细胞增殖能力有限和快速耗竭;第二代CAR引入一个共刺激结构域(如CD28或4-1BB),显著增强了T细胞的持久性和抗肿瘤活性,是目前绝大多数获批产品的结构基础;第三代CAR串联两个共刺激结构域(如CD28-4-1BB),试图进一步提升效力,但临床证据尚不充分;第四代CAR(亦称TRUCK T细胞)被设计为在抗原刺激后分泌转基因细胞因子(如IL-12),以重塑肿瘤微环境;第五代CAR则引入细胞因子信号传导结构域(如IL-2Rβ胞内段),旨在实现抗原依赖的细胞因子自分泌。此外,逻辑门控CAR(如“与”门、“非”门)和双特异性CAR等设计正被探索用于提高肿瘤选择性、减少脱靶毒性。
发展简史编辑本段
CAR的概念最早可追溯至1989年,以色列科学家Zelig Eshhar团队首次报道了将抗体可变区与TCR信号域融合的“T-body”设计,证明了抗体来源的识别域可赋予T细胞MHC非依赖性杀伤功能。1993年,Eshhar等进一步优化了scFv-based CAR。2002年,Michel Sadelain团队证明CD28共刺激信号可显著增强CAR-T细胞的体内持久性和抗肿瘤效果,奠定了第二代CAR的基础。2011年,Carl June团队在《新英格兰医学杂志》和《科学·转化医学》上报道了靶向CD19的CAR-T细胞在慢性淋巴细胞白血病和急性淋巴细胞白血病中的显著疗效,引发全球关注。2017年,美国FDA批准了首个CAR-T疗法tisagenlecleucel(Kymriah)用于治疗复发/难治性B细胞急性淋巴细胞白血病,同年axicabtagene ciloleucel(Yescarta)获批用于弥漫大B细胞淋巴瘤。此后,多款靶向CD19或BCMA的CAR-T产品相继上市,适应症扩展至多发性骨髓瘤和套细胞淋巴瘤等。中国也在2021年批准了首款国产CAR-T产品relma-cel(倍诺达)。
制备流程与质量控制编辑本段
CAR-T细胞的制备是一个复杂的个性化体外流程,主要包括:①白细胞分离采集患者外周血单个核细胞;②T细胞分选与激活(常用抗CD3/CD28磁珠);③通过病毒载体(慢病毒或逆转录病毒)或非病毒载体(如转座子、mRNA电穿孔、CRISPR/Cas9靶向整合)将CAR基因导入T细胞;④CAR-T细胞体外扩增;⑤收获、洗涤、制剂与冻存;⑥放行检测(包括细胞数量、活力、CAR表达率、载体拷贝数、残留磁珠、无菌检测、支原体检测及细胞因子分泌能力等)。病毒载体整合具有长期表达优势,但存在插入突变风险;非病毒载体如睡美人转座子系统成本较低且免疫原性小,但转导效率相对较低。近年来,定点整合技术(如CRISPR/Cas9介导的AAVS1位点整合)为提升安全性和均一性提供了新思路。
临床应用与疗效编辑本段
目前获批的CAR-T产品主要集中在血液系统恶性肿瘤。靶向CD19的CAR-T细胞在复发/难治性B细胞急性淋巴细胞白血病(B-ALL)中完全缓解率可达70%-90%,在弥漫大B细胞淋巴瘤中客观缓解率约50%-80%。靶向B细胞成熟抗原(BCMA)的CAR-T细胞在多发性骨髓瘤中显示出深度且持久的缓解,客观缓解率超过70%。然而,在实体瘤中,CAR-T细胞面临抗原异质性、肿瘤微环境免疫抑制、T细胞浸润障碍及缺乏理想肿瘤特异性靶点等多重壁垒,疗效仍有限。当前探索的实体瘤靶点包括HER2、GD2、间皮素、Claudin18.2、GPC3等,部分早期临床试验显示出初步信号,但尚需大规模验证。此外,CAR-T细胞在自身免疫性疾病(如系统性红斑狼疮)和纤维化疾病中的探索性应用也正在开展。
安全性问题与管理编辑本段
CAR-T治疗的主要毒性包括细胞因子释放综合征(CRS)和免疫效应细胞相关神经毒性综合征(ICANS)。CRS表现为发热、低血压、缺氧及多器官功能障碍,其发生机制涉及CAR-T细胞激活后大量释放IFN-γ、TNF-α、IL-6等炎性因子,并激活单核/巨噬细胞。托珠单抗(IL-6受体拮抗剂)和糖皮质激素是CRS的主要管理手段。ICANS可表现为意识障碍、失语、癫痫发作等,机制尚不完全清楚,可能与血脑屏障破坏和中枢神经系统炎症相关。其他毒性包括持续性血细胞减少、B细胞发育不全导致的低丙种球蛋白血症和感染风险增加、以及罕见的噬血细胞性淋巴组织细胞增生症(HLH)。长期随访需关注继发性恶性肿瘤风险(尤其是病毒载体插入突变相关)。此外,on-target off-tumor毒性(如靶向HER2的CAR-T曾导致致命性肺毒性)和脱靶效应亦是安全性评估的重点。
挑战与未来方向编辑本段
当前CAR-T领域面临的主要挑战包括:①实体瘤疗效瓶颈,需开发更优的靶点、增强T细胞浸润与抗耗竭能力、改造肿瘤微环境;②抗原逃逸导致复发,策略包括双靶点CAR、串联CAR及适应性CAR;③制备周期长、成本高,通用型(异体)CAR-T通过基因编辑敲除TCR和HLA分子以降低移植物抗宿主病和宿主排斥风险,有望实现“现货型”治疗;④持久性不足,需优化共刺激域、引入记忆表型调控或联合检查点抑制剂;⑤安全性精准调控,如引入自杀基因(如iCasp9)或可调控的CAR表达系统。此外,体内CAR-T(通过mRNA或病毒载体直接体内转染T细胞)和CAR-巨噬细胞/CAR-NK细胞等新型武装细胞疗法亦在快速发展中。
伦理与监管考量编辑本段
附件列表
词条内容仅供参考,如果您需要解决具体问题
(尤其在法律、医学等领域),建议您咨询相关领域专业人士。
如果您认为本词条还有待完善,请 编辑
上一篇 T细胞受体工程化T细胞 下一篇 免疫球蛋白轻链