
长QT综合征
定义与概述编辑本段
长QT综合征(Long QT Syndrome, LQTS)是一组以心室复极异常为特征的心脏离子通道病,心电图表现为QT间期延长和T波形态异常,易发生尖端扭转型室性心动过速(Torsades de Pointes, TdP),可致晕厥、癫痫样发作甚至心脏性猝死。LQTS可分为先天性(遗传性)和获得性(继发性)两类。先天性LQTS发病率约为1/2000,呈常染色体显性遗传(Romano-Ward综合征)或隐性遗传(Jervell and Lange-Nielsen综合征,伴先天性耳聋)。获得性LQTS多由药物、电解质紊乱或心动过缓等因素诱发。
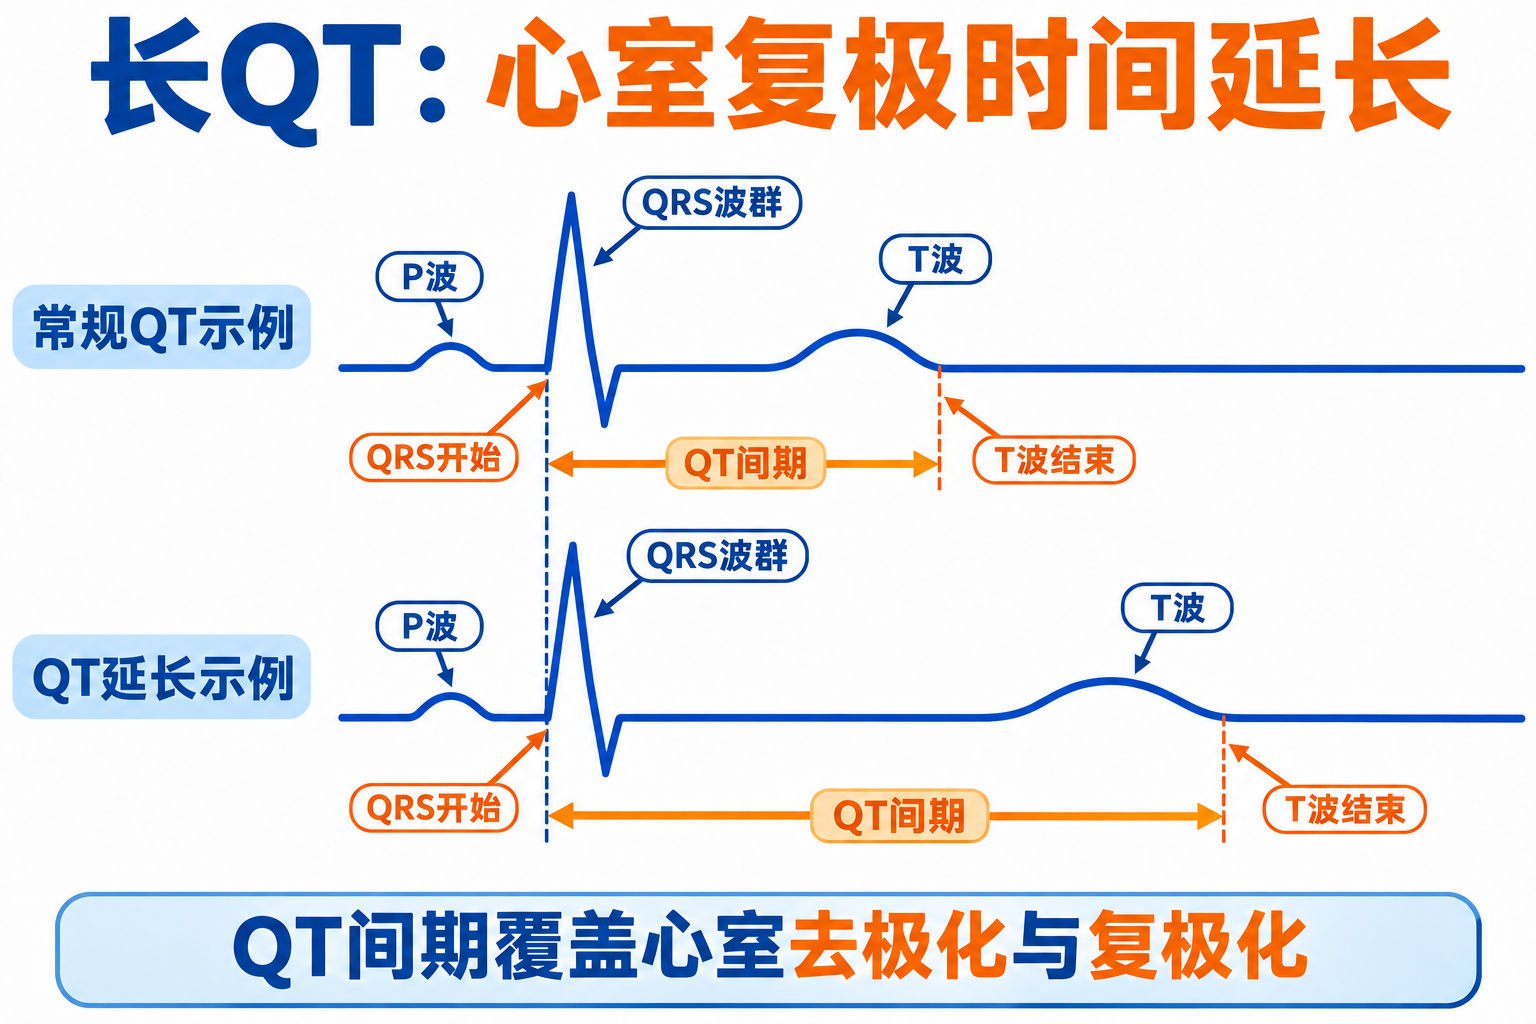 QT间期从QRS波群开始计至T波结束,覆盖心室去极化与复极化;下方示例的T波结束较晚,QT间期延长。
历史与发现编辑本段
1957年,Jervell和Lange-Nielsen首次描述了伴先天性耳聋的QT延长综合征家系。1963年,Romano和Ward分别报道了不伴耳聋的常染色体显性遗传家系。1975年,Schwartz提出了诊断标准。1995年,Keating等首次定位了LQT1的致病基因KCNQ1,开启了LQTS分子遗传学研究的新纪元。
流行病学编辑本段
先天性LQTS在一般人群中的患病率约为1/2000至1/2500,女性略高于男性。未治疗的有症状患者10年死亡率可达50%,接受β受体阻滞剂治疗后降至5%以下。获得性LQTS在住院患者中更为常见,尤其是使用延长QT间期药物的患者。
病因与分子机制编辑本段
先天性LQTS主要由编码心肌离子通道或其调节蛋白的基因突变引起,已发现至少17个亚型(LQT1-LQT17)。其中LQT1(KCNQ1,编码Kv7.1钾通道α亚基,与KCNE1形成缓慢延迟整流钾电流IKs)、LQT2(KCNH2,编码Kv11.1钾通道α亚基,形成快速延迟整流钾电流IKr)和LQT3(SCN5A,编码Nav1.5钠通道α亚基,产生晚钠电流)占所有基因阳性患者的90%以上。突变导致复极期外向钾电流减少或内向钠/钙电流增加,使动作电位时程延长,QT间期延长,易诱发早期后除极(EAD)和TdP。获得性LQTS常见诱因包括延长QT间期的药物(如抗心律失常药、抗精神病药、大环内酯类抗生素、氟喹诺酮类等)、低钾血症、低镁血症、心动过缓、心肌缺血等。
临床亚型与基因型-表型关系编辑本段
不同基因型具有不同的临床特征和触发因素。LQT1患者多在运动(尤其是游泳)时发生心脏事件,心电图表现为宽基底T波;LQT2患者常由情绪激动或突然的声音刺激诱发,T波低平或双峰;LQT3患者多在睡眠或安静状态下发病,QT间期显著延长,T波后出现长间歇。此外,还有一些少见亚型如LQT4(ANB5,锚蛋白B)、LQT5(KCNE1)、LQT6(KCNE2)、LQT7(KCNJ2,Andersen-Tawil综合征)、LQT8(CACNA1C,Timothy综合征)等,常伴心外表现。
临床表现编辑本段
临床表现异质性大。部分患者终身无症状,仅在体检时发现QT延长。有症状者多表现为晕厥、抽搐(常被误诊为癫痫)、心悸或心脏骤停。首发症状年龄多在青春期前后,男性多在10-15岁,女性多在15-20岁。未经治疗的患者晕厥复发率高,猝死风险大。Jervell and Lange-Nielsen综合征患者还伴有先天性感音神经性耳聋。
诊断编辑本段
诊断基于心电图、临床病史和家族史。常用诊断标准包括Schwartz评分(涵盖心电图参数、临床表现和家族史)。QTc(校正QT间期)男性≥450ms、女性≥460ms为延长;≥500ms为显著延长。基因检测可明确致病突变,对诊断和家系筛查具有重要价值。此外,运动负荷试验、动态心电图和药物激发试验(如肾上腺素激发)有助于隐匿性LQTS的诊断。
治疗与管理编辑本段
治疗目标为预防晕厥和猝死。生活方式调整包括避免剧烈运动(尤其是游泳和竞技性运动)、避免使用延长QT间期的药物、纠正电解质紊乱。β受体阻滞剂是首选药物治疗,可显著降低心脏事件风险,尤其对LQT1和LQT2有效。对于β受体阻滞剂无效或不能耐受的高危患者,可考虑左侧心交感神经切除术(LCSD)。植入式心律转复除颤器(ICD)适用于心脏骤停幸存者或高危患者,但需注意ICD不能预防晕厥,且可能带来并发症。此外,针对特定基因型的药物如钠通道阻滞剂(美西律)可用于LQT3,但证据有限。基因特异性治疗和精准医学正在探索中。
预后与展望编辑本段
附件列表
词条内容仅供参考,如果您需要解决具体问题
(尤其在法律、医学等领域),建议您咨询相关领域专业人士。