
16S rRNA测序
引言编辑本段
16S rRNA测序(16S ribosomal RNA sequencing)是指通过高通量测序技术对样本中微生物的16S rRNA基因进行序列测定,从而解析微生物群落物种组成与结构的一种分子生物学方法。16S rRNA基因存在于所有细菌和古菌的核糖体小亚基中,长度约1500 bp,由9个高变区(V1-V9)和多个保守区交替排列组成。保守区序列在进化中高度保守,可用于设计通用引物;高变区则因物种而异,携带着分类学信息。自20世纪70年代Carl Woese利用16S rRNA序列构建生命三域系统以来,该基因已成为微生物系统发育和分类研究的“金标准”。2005年高通量测序技术的出现使16S rRNA基因的深度测序成为可能,极大推动了微生物组学的发展。
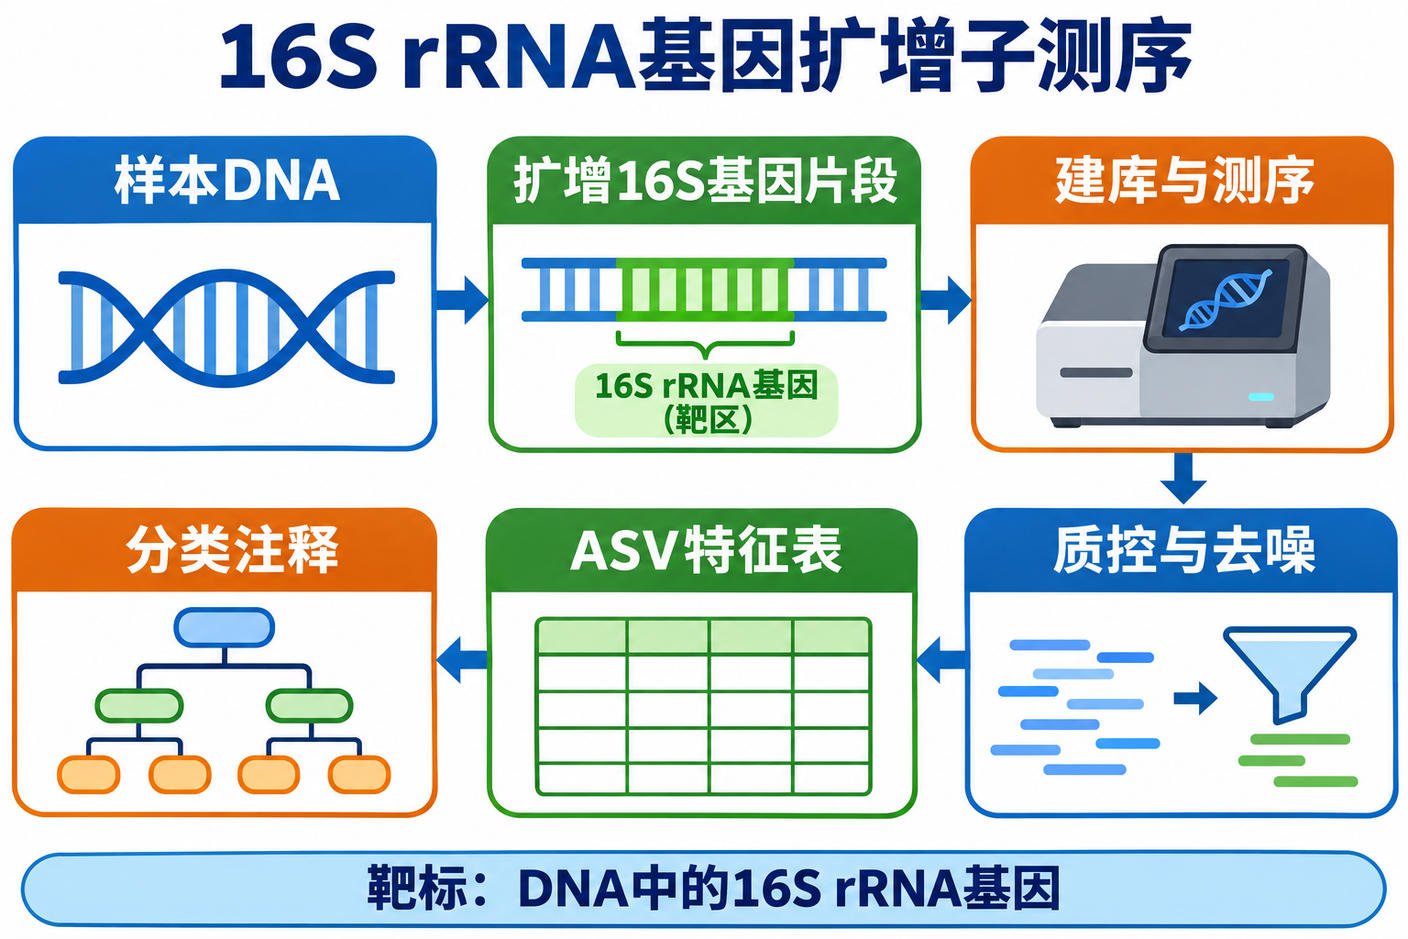 样本DNA中的16S rRNA基因片段经扩增、建库和测序,序列质控与去噪后形成ASV特征表,再进行分类注释。
原理与靶标编辑本段
16S rRNA基因的序列结构决定了其作为分子标记的独特优势:保守区使一对引物能够同时扩增样本中绝大多数细菌和古菌的靶序列;高变区累积的突变则反映物种间的进化关系。不同高变区的变异程度不同,V4区因长度适中、分类分辨率较高且引物通用性好而最为常用,V3-V4区也广泛用于肠道菌群研究。然而,16S rRNA基因的拷贝数在不同物种间存在差异(1-15个),且序列相似性高于97%时通常被归为同一操作分类单元(OTU)或精确序列变异(ASV),因此该技术通常只能实现属水平的分类鉴定,对种水平的区分能力有限。
实验流程编辑本段
16S rRNA测序的标准流程包括样本采集与保存、DNA提取、PCR扩增、文库构建、高通量测序和生物信息学分析。首先需根据样本类型(粪便、土壤、水体、组织等)采用适当方法采集并低温保存,防止微生物群落组成改变。DNA提取需保证裂解效率并去除PCR抑制剂。随后使用针对特定高变区的通用引物(如515F/806R扩增V4区)进行PCR扩增,为区分样本可引入双端barcode。扩增产物经纯化、定量后构建测序文库,在Illumina MiSeq、NovaSeq或PacBio等平台上进行测序。PacBio全长16S测序可覆盖全部高变区,显著提高分类分辨率,但通量和成本仍与短读长测序存在差距。
数据分析编辑本段
测序得到的原始数据首先经过质控和去噪,去除低质量序列、嵌合体及引物序列。随后对序列进行聚类,传统方法以97%相似度划分OTU,现代方法多采用DADA2或UNOISE等算法生成ASV,以获得单碱基分辨率的精确序列。获得OTU/ASV表后,利用参考数据库(如Silva、Greengenes、RDP)进行分类注释,并通过QIIME 2、Mothur、phyloseq等工具计算α多样性(Shannon、Chao1等)和β多样性(Bray-Curtis、UniFrac等),结合主坐标分析(PCoA)或非度量多维尺度分析(NMDS)观察样本间群落差异。进一步的差异丰度分析、网络分析和功能预测(如PICRUSt2)可揭示群落结构与表型或环境因子的关联。
应用领域编辑本段
16S rRNA测序已被广泛应用于人体微生物组研究,如肠道、口腔、皮肤和阴道菌群与代谢疾病、免疫疾病及神经系统疾病的相关性;在环境微生物生态学中用于土壤、水体、空气和极端环境微生物群落监测;在农业领域用于根际微生物与作物健康研究;在临床感染诊断中,可对无菌部位样本进行病原体鉴定,尤其适用于培养阴性或已使用抗生素的感染;在食品安全和公共卫生领域,用于食源性致病菌溯源和微生物污染评估。此外,该技术也用于动物模型研究中评估菌群干预效果。
局限性与发展趋势编辑本段
16S rRNA测序的主要局限包括:分类分辨率通常止于属水平;无法区分活菌与死菌;不能直接反映功能基因和代谢活性;定量结果为相对丰度,受PCR偏好性和拷贝数差异影响;不同高变区和分析流程间的结果可比性有限。为克服这些不足,研究者常将16S rRNA测序与宏基因组测序、宏转录组测序、代谢组学及单细胞技术联合使用,以构建从物种组成到功能的完整图景。近年来,全长16S测序、纳米孔测序和基于机器学习的高精度分类算法正在进一步提升该技术的分辨率和实用性。
结论编辑本段
16S rRNA测序作为微生物群落研究的基石技术,以其成本低、通量高、通用性强的优势,在基础科研和临床应用中发挥着不可替代的作用。随着测序平台和生物信息学工具的持续进步,其分辨率和可解释性将不断提高,并继续为微生物组学及相关交叉领域提供关键支撑。
附件列表
词条内容仅供参考,如果您需要解决具体问题
(尤其在法律、医学等领域),建议您咨询相关领域专业人士。