
守门人理论
守门人理论(Gatekeeper Theory)是肿瘤遗传学与细胞生物学中解释肿瘤起始过程的重要理论框架,由美国学者Kinzler和Vogelstein于1997年在《Nature》上系统阐述。该理论提出,组织中存在一类被称为“守门人”(gatekeeper)的关键基因,其正常功能是监控细胞增殖与死亡信号、维持组织稳态;当守门人基因发生双等位失活时,细胞获得选择性生长优势并启动克隆性扩增,进而形成良性肿瘤或早期癌。守门人基因的典型代表包括p53、RB1、APC、VHL、NF1等,它们分别在不同组织或发育阶段发挥限速性调控作用。
理论背景与历史沿革编辑本段
20世纪80年代至90年代,癌基因与抑癌基因的发现为理解肿瘤分子基础奠定了基础。1986年RB1基因的克隆揭示视网膜母细胞瘤的遗传学本质,随后p53被确认为最常突变的抑癌基因。1990年Fearon与Vogelstein提出的结肠癌多步骤模型首次将APC、p53等基因失活与肿瘤演进阶段相联系。在此基础上,Kinzler与Vogelstein整合多种遗传性肿瘤综合征与散发性肿瘤的遗传学数据,于1997年正式提出守门人概念,将那些直接控制细胞增殖与凋亡的抑癌基因与“看护人”(caretaker)基因——负责维护基因组稳定性、突变率调控的基因(如DNA错配修复基因)——区分开来。
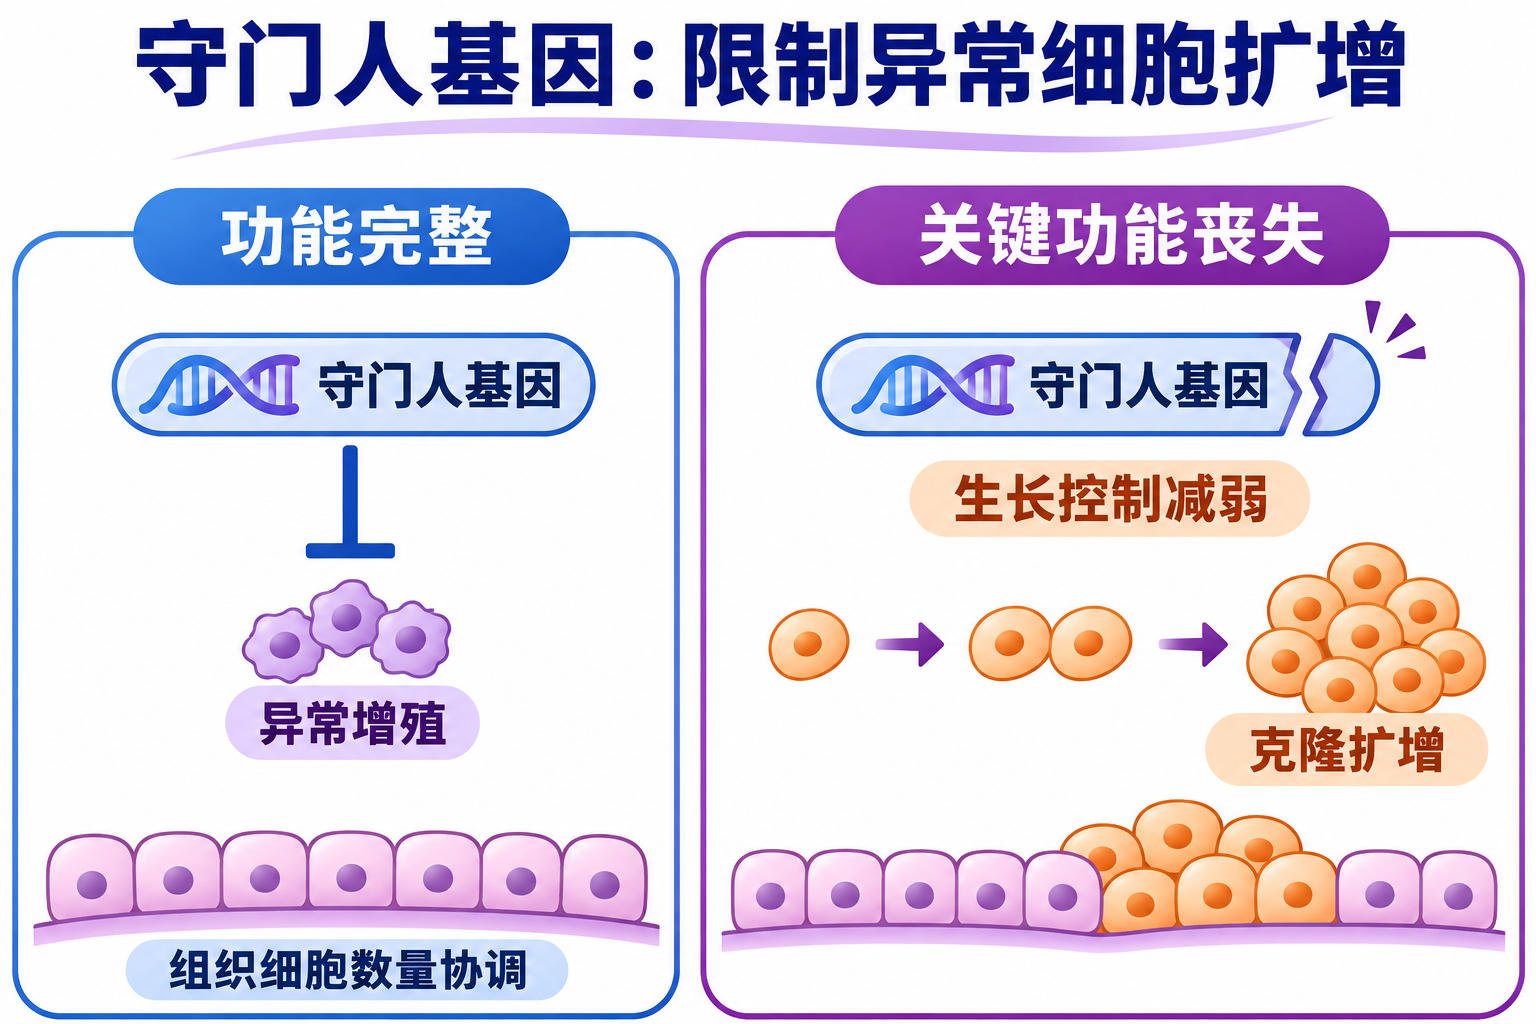 守门人基因参与限制异常细胞扩增;关键功能丧失可削弱生长控制,使具有生长优势的细胞形成克隆。
此后研究不断扩展守门人理论的内涵:一方面,守门人基因被证实可通过细胞周期检查点、DNA损伤应答、凋亡及细胞衰老等多重机制抑制肿瘤起始;另一方面,组织特异性守门人概念得到深化,不同组织依赖不同的限速守门人。2000年代之后,表观遗传异常、微环境信号以及干细胞池调控也被纳入守门人功能修饰的范畴,使该理论从单纯的遗传学框架演变为多层次的整合模型。
分子机制与功能特征编辑本段
细胞周期调控:RB1蛋白是G1/S期转换的关键守门人,其低磷酸化状态结合并抑制E2F转录因子,阻止S期基因表达;当RB1失活时,细胞周期检查点失效,导致失控性增殖。DNA损伤应答与凋亡:p53作为“基因组卫士”,在DNA损伤或癌基因激活时诱导细胞周期阻滞、凋亡或衰老。p53功能丧失使受损细胞得以存活并积累突变,是肿瘤起始的核心事件之一。信号通路节点:APC作为Wnt/β-catenin通路的负调控因子,其失活导致β-catenin积累并激活增殖相关转录程序,是结直肠癌发生的早期限速步骤。VHL基因则通过调控HIF通路影响血管生成与代谢,其失活促进透明细胞肾癌发生。
守门人基因的另一个重要特征是其失活通常需要“二次打击”(two-hit)机制,即双等位基因均被灭活,这符合Knudson的两次突变假说。在遗传性肿瘤综合征中,种系突变携带者仅需一次体细胞突变即可失活守门人功能,因此肿瘤发生风险显著升高且发病年龄提前。与看护人基因不同,守门人基因失活本身不直接增加突变率,而是解除对细胞增殖和存活的限制,从而为后续突变积累提供细胞学基础。
在肿瘤发生与演进中的作用编辑本段
守门人理论强调,守门人基因失活是肿瘤发生的早期“限速步骤”(rate-limiting step),启动细胞克隆性扩增。以结直肠癌为例,APC失活通常是最早事件,导致异常隐窝灶和腺瘤形成;随后KRAS激活、SMAD4和p53失活等依次累积,推动腺瘤向癌演进。在视网膜母细胞瘤中,RB1双等位失活是肿瘤起始的直接驱动事件。值得注意的是,守门人失活后形成的克隆性增生仍需要其他遗传或表观遗传改变才能进展为恶性肿瘤,这体现了多步骤致癌模型的层级性。
组织特异性是守门人理论的另一核心:同一位守门人基因在不同组织中的重要性差异显著。例如,APC突变主要驱动结直肠肿瘤,而VHL突变集中于肾癌和血管母细胞瘤。这种组织特异性可能源于不同组织对特定守门人通路的依赖程度、干细胞更新模式及微环境差异。近年来,单细胞测序与类器官模型研究进一步揭示了守门人失活后细胞状态异质性和克隆选择动态,为理论提供了新的实证支持。
理论拓展与争议编辑本段
守门人理论提出后,学界对其边界进行了持续讨论。一方面,部分基因兼具守门人与看护人功能,如p53既参与细胞周期阻滞和凋亡,也参与DNA修复调控和基因组稳定性维持,分类存在交叉。另一方面,肿瘤微环境中的非细胞自主调控以及免疫监视也被视为“外在守门人”机制。此外,表观遗传修饰酶(如DNMT3A、TET2)在血液系统肿瘤中的作用提示,守门人概念可扩展至表观遗传层面。尽管如此,守门人理论仍为理解癌变早期事件提供了简洁而有力的框架,并与看护人理论、多步骤致癌模型共同构成现代肿瘤生物学的基础理论体系。
临床与研究意义编辑本段
附件列表
词条内容仅供参考,如果您需要解决具体问题
(尤其在法律、医学等领域),建议您咨询相关领域专业人士。