
DMD基因
一、基因定位与结构编辑本段
DMD基因(Dystrophin基因)位于人类X染色体短臂Xp21.2-p21.1区域,是已知人类基因组中最大的基因之一。其基因组DNA全长约2.2 Mb(2,200,000碱基对),约占整个X染色体的1.5%。该基因包含79个外显子,其转录产物mRNA长约14 kb,编码由3685个氨基酸组成的抗肌萎缩蛋白(dystrophin)。DMD基因的巨型内含子(尤其是内含子44和内含子7)以及多个组织特异性启动子(至少7个)使其转录调控极为复杂。这些启动子包括脑型(B)、肌肉型(M)、浦肯野细胞型(P)和视网膜型(R)等,分别在不同组织中驱动不同长度的异构体表达,从而满足不同细胞类型的生理需求。
二、蛋白质结构与功能编辑本段
抗肌萎缩蛋白是一种细胞骨架蛋白,主要定位于肌细胞膜(sarcolemma)的胞质侧。其结构可分为四个主要结构域:N端肌动蛋白结合域(ABD)、中央杆状域(由24个血影蛋白样重复序列组成)、富含半胱氨酸域(CR域)和C端域。N端域与细胞内的F-肌动蛋白结合,而C端域则与肌营养不良蛋白聚糖(dystroglycan)等膜蛋白结合,从而将细胞外基质与细胞内骨架连接起来。这一连接对于维持肌细胞膜的机械稳定性至关重要,能够防止肌肉收缩时膜损伤。此外,抗肌萎缩蛋白还参与信号转导、钙离子稳态调节和突触后膜乙酰胆碱受体的聚集等过程。在非肌肉组织中,该蛋白的异构体(如脑型)参与神经元迁移和突触可塑性。
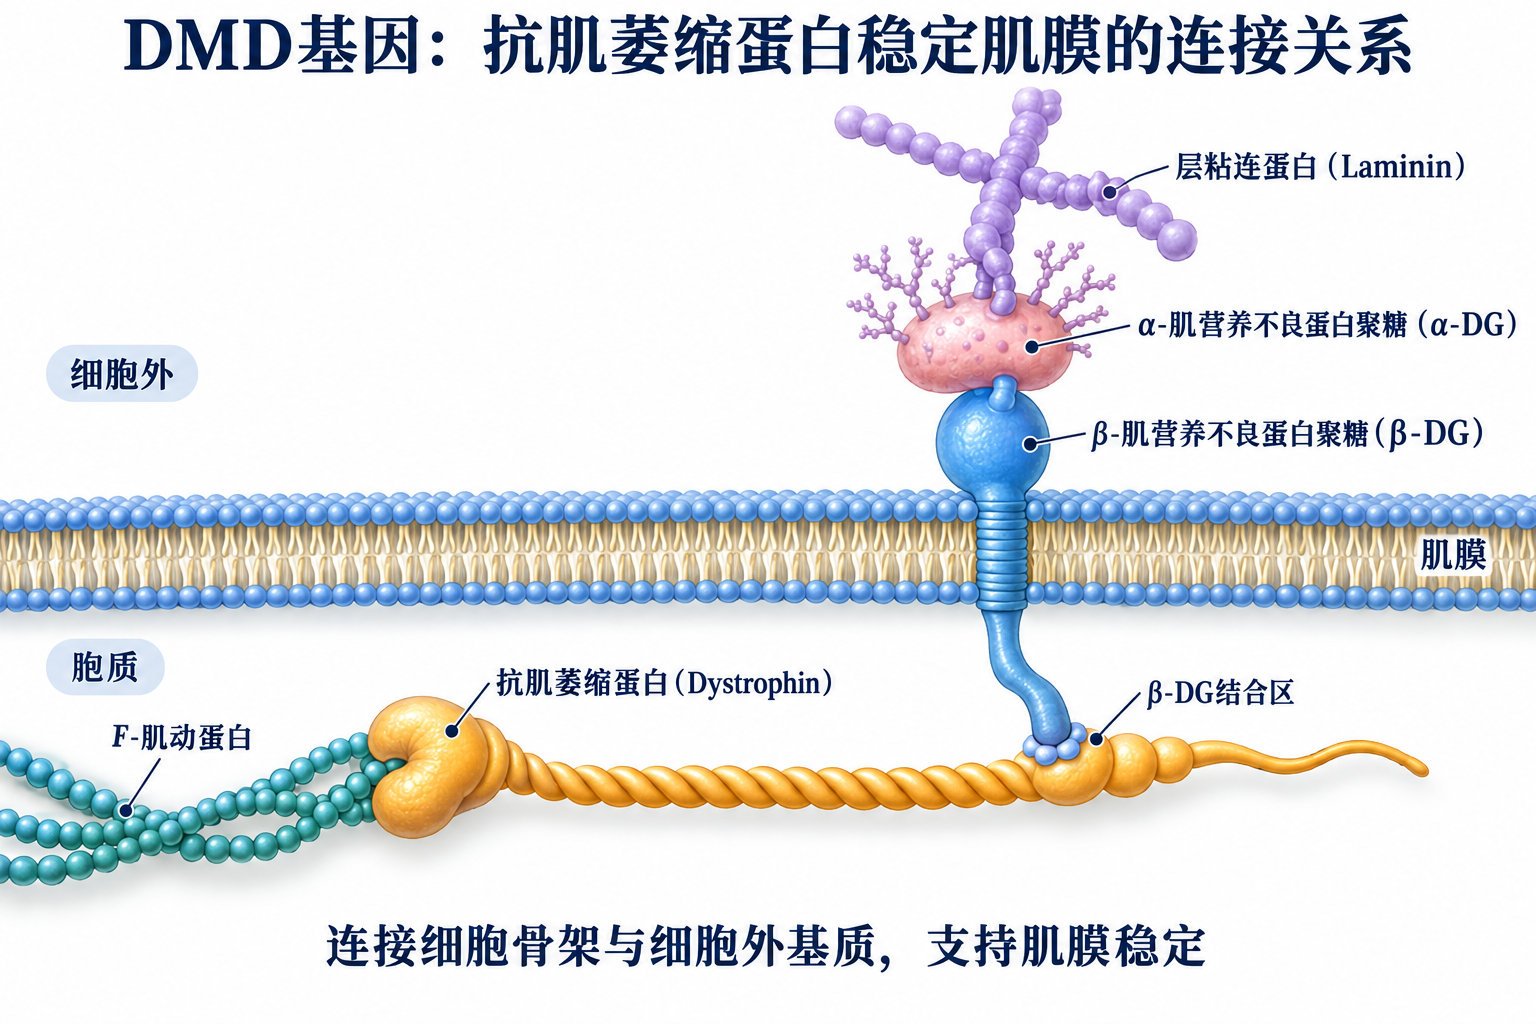 抗肌萎缩蛋白连接示意图:DMD基因编码的抗肌萎缩蛋白位于肌膜胞质侧,将F-肌动蛋白与β-肌营养不良蛋白聚糖相连;后者通过α-肌营养不良蛋白聚糖连接细胞外层粘连蛋白,有助于稳定肌膜。点击查看原图。
三、突变类型与相关疾病编辑本段
DMD基因突变可导致两种主要的X连锁隐性遗传病:杜氏肌营养不良症(Duchenne muscular dystrophy, DMD)和贝克尔肌营养不良症(Becker muscular dystrophy, BMD)。DMD患者通常在3-5岁发病,表现为进行性肌无力、步态异常,常在12岁前失去行走能力,20-30岁因呼吸或心力衰竭死亡。BMD症状较轻,发病较晚,病程进展缓慢。从分子机制看,DMD突变通常破坏阅读框(移码突变),导致抗肌萎缩蛋白完全缺失或严重截短;而BMD突变则保留阅读框,产生部分功能的截短蛋白。约60%-70%的DMD病例由大片段缺失引起,主要集中在外显子45-55和3-19两个热点区域;约5%-10%为重复突变;其余为点突变、微小缺失/插入或剪接位点突变。此外,DMD基因突变还与扩张型心肌病(X-linked dilated cardiomyopathy, XLDC)和部分智力障碍相关。
四、诊断与治疗策略编辑本段
DMD基因的临床诊断依赖于多种技术:多重连接依赖探针扩增(MLPA)用于检测外显子缺失/重复;Sanger测序或下一代测序(NGS)用于检测点突变和微小变异;肌肉活检的免疫组化或免疫印迹可评估抗肌萎缩蛋白表达。产前诊断和携带者筛查可通过羊膜腔穿刺或绒毛膜取样进行。近年来,针对DMD基因的治疗策略取得突破性进展。外显子跳跃疗法利用反义寡核苷酸(如eteplirsen、golodirsen、viltolarsen)诱导跳过特定突变外显子,恢复阅读框,产生类似BMD的部分功能蛋白。基因替代疗法采用腺相关病毒(AAV)载体递送微型抗肌萎缩蛋白基因(如delandistrogene moxeparvovec)。CRISPR/Cas9基因编辑技术则有望永久修复突变基因。此外,终止密码子通读药物(如ataluren)和抗炎药物(如糖皮质激素)也用于延缓病程。然而,DMD基因的巨大尺寸和AAV载体的容量限制仍是基因治疗的主要挑战。
五、进化保守性与研究意义编辑本段
附件列表
词条内容仅供参考,如果您需要解决具体问题
(尤其在法律、医学等领域),建议您咨询相关领域专业人士。